一类医疗器械备案所需资料及流程详解
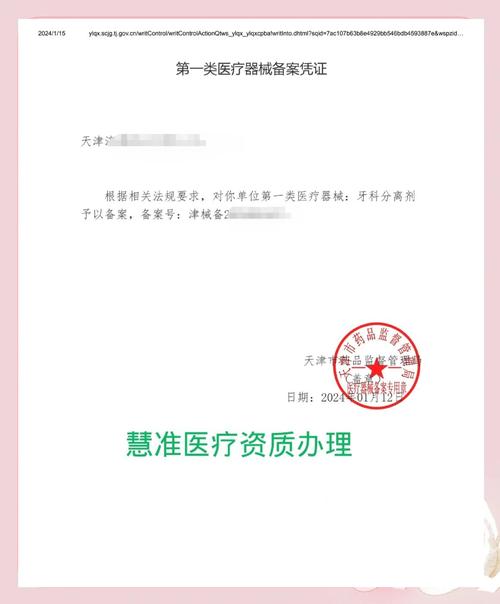
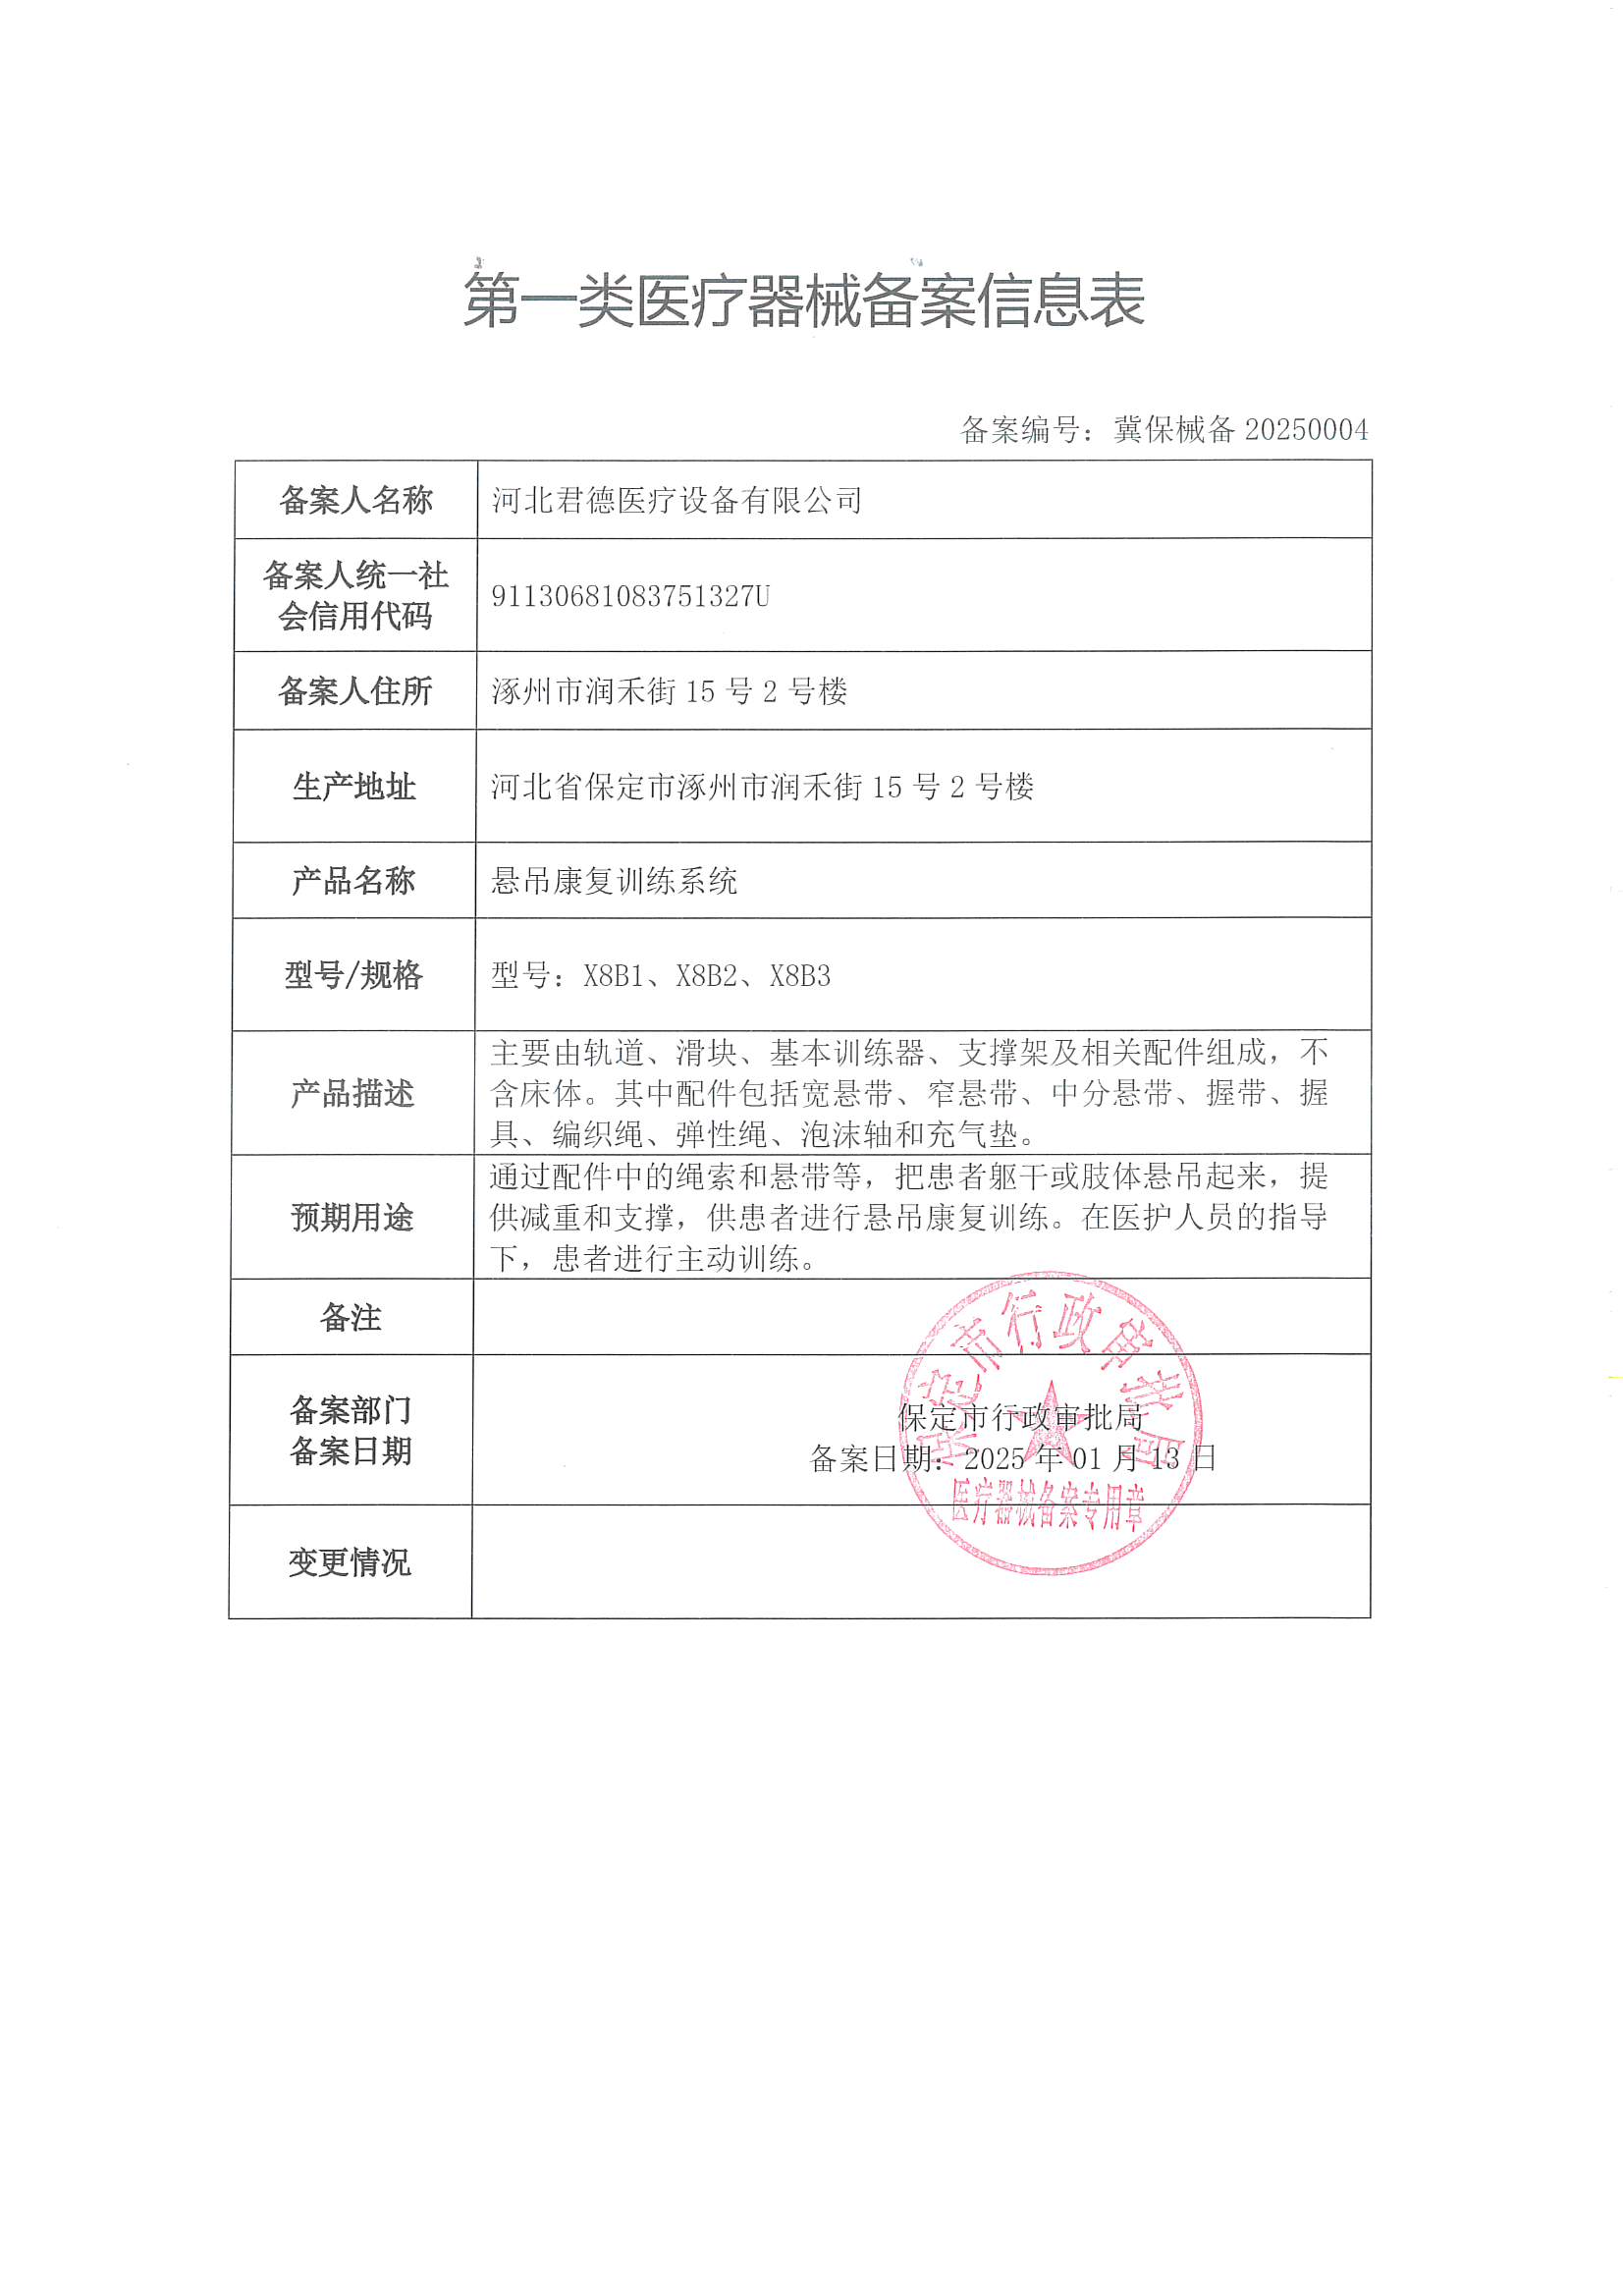
一类医疗器械备案是医疗器械上市前的必要环节,根据《医疗器械监督管理条例》,第一类医疗器械实行产品备案管理,无需注册许可。本文将详细介绍一类医疗器械产品备案所需的资料及完整流程。
一、备案前准备
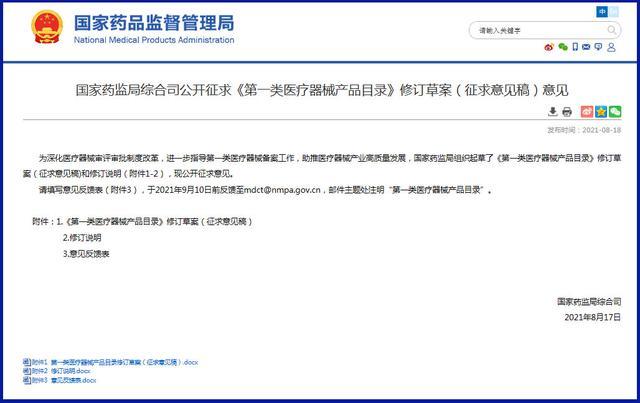
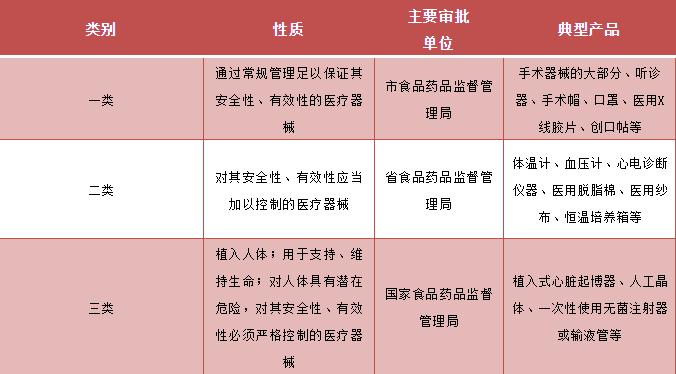
在准备一类医疗器械产品备案时,备案人需先确定产品是否符合第一类医疗器械的定义。第一类医疗器械是指风险程度低,实行常规管理可以保证其安全、有效的医疗器械。备案人应参照《第一类医疗器械产品目录》判断产品类别,并明确产品名称、型号规格、结构组成、适用范围等信息。备案人需具备企业营业执照,且经营范围包含医疗器械生产或经营。
二、所需资料清单
根据国家药品监督管理局的规定,办理第一类医疗器械产品备案需提交以下资料:
- 第一类医疗器械备案表(可在药监局网站下载)。
- 产品风险分析资料:包括产品预期用途、与人体接触方式、可能产生的危害及控制措施等。
- 产品技术要求:应包含产品名称、型号规格、性能指标、检验方法等,符合相关国家标准或行业标准。
- 产品检验报告:备案人可自行检验或委托有资质的检验机构出具,检验报告需覆盖产品技术要求的全部性能指标。
- 临床评价资料:第一类医疗器械通常豁免临床试验,但需提交临床评价报告,说明产品安全有效。
- 产品说明书及标签样稿:应符合《医疗器械说明书和标签管理规定》。
- 生产制造信息:包括生产工艺、主要原材料、生产设备等。
- 营业执照复印件(备案人需为境内企业)。
- 法定代表人及经办人身份证明复印件。
- 授权委托书(如委托他人办理)。
- 产品符合性声明:备案人声明产品符合第一类医疗器械备案要求。
- 其他证明材料:如产品照片、软件资料(如适用)等。
三、备案流程
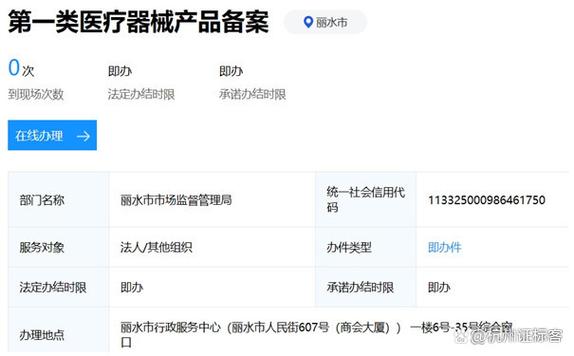
- 网上申报:备案人登录国家药品监督管理局医疗器械备案信息系统,在线填写备案表并上传所有资料电子版。
- 形式审查:药品监督管理部门对备案资料进行形式审查,审查资料是否齐全、符合法定形式。若资料不全,需在5个工作日内补正。
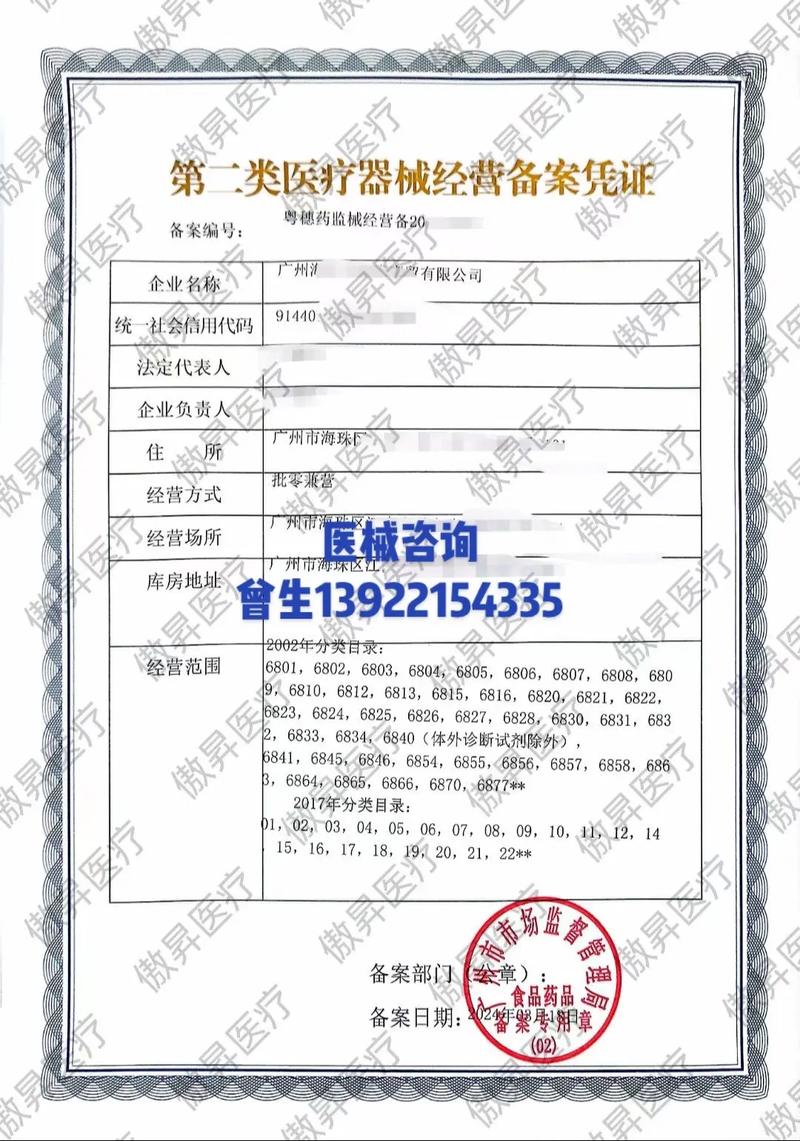
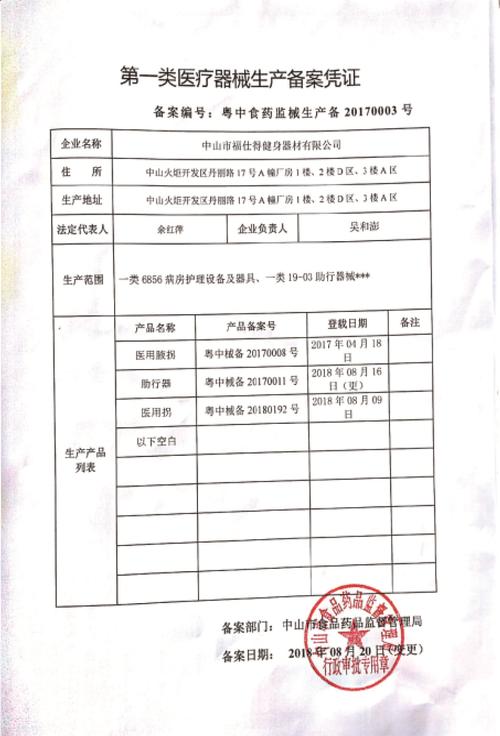
- 备案凭证发放:形式审查通过后,药监部门予以备案,并发放第一类医疗器械备案凭证。备案凭证长期有效,但备案人需在每年第一季度提交上一年度的备案情况报告。
- 变更与取消:若备案信息发生变化,备案人需及时办理变更备案;若产品不再生产,需办理取消备案。
四、注意事项
- 备案人应对备案资料的真实性、完整性负责。
- 备案不等同于注册,备案后不得擅自改变产品特性。
- 若产品管理类别发生变化,需重新办理注册或备案。
- 各地药监部门可能有具体执行细则,建议提前咨询当地监管部门。
一类医疗器械备案资料相对简化,流程便捷,但需严格遵守法规要求。备案人应仔细准备资料,确保产品合规上市。如需进一步指导,可参考国家药监局发布的相关指南或咨询专业机构。
如若转载,请注明出处:http://www.pntpzv.com/product/52.html
更新时间:2026-10-05 23:37:37