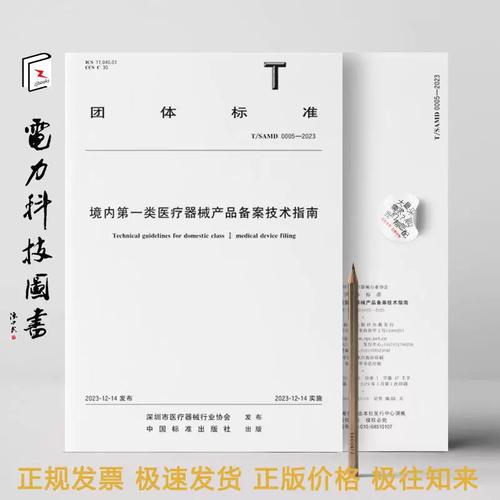
洞察先机 《2023年境内第一类医疗器械产品备案技术指南》深度解读与实务导航
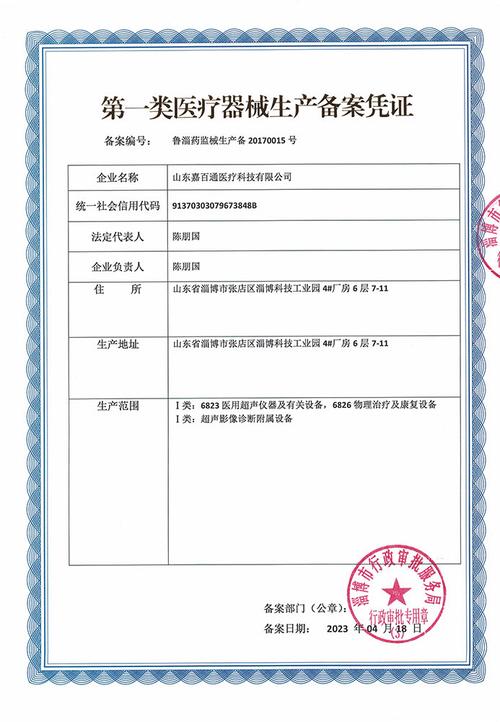
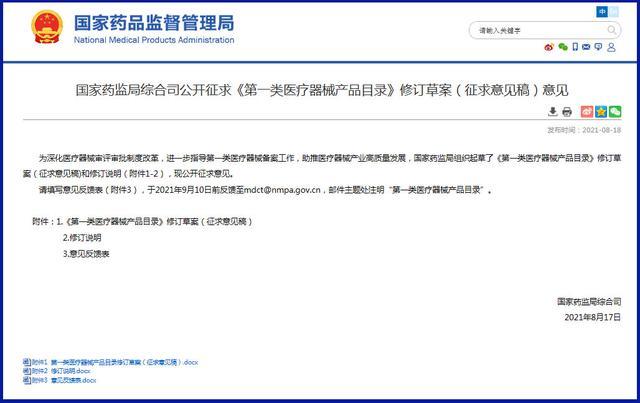
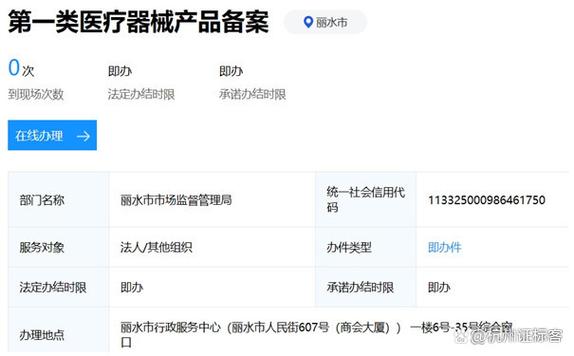
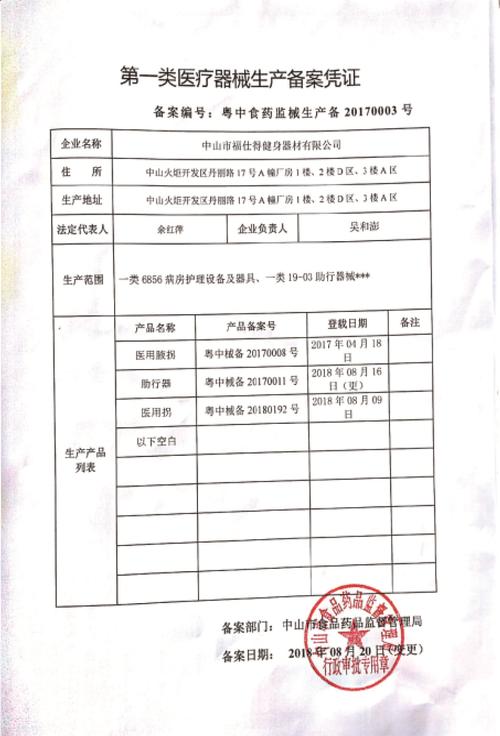
随着我国医疗器械监管体系的日益完善,第一类医疗器械的备案管理已成为行业准入的重要环节。2023年,国家药品监督管理局(NMPA)及相关部门在既有法规框架下,持续优化备案流程与技术审查标准。尽管第一类医疗器械因其风险程度低,实行的是“备案+事后监管”模式,不再进行注册审批,但这绝不意味着监管的放松。相反,随着《医疗器械监督管理条例》及配套规章的深入实施,备案资料的规范性、技术要求的前瞻性以及企业主体责任的落实,被提升到了前所未有的高度。\n\n本文旨在结合2023年最新的监管动态与技术审评要求,深度解读第一类医疗器械产品备案的技术指南精髓,为企业提供一份从法规理解到实务操作的全面导航。\n\n### 一、 核心原则:风险分级与科学监管\n\n第一类医疗器械备案的核心逻辑在于“风险分级”。该类器械通过常规管理足以保证其安全性、有效性,因此备案的核心在于形式审查与合规性确认。2023年的技术指南进一步强化了“科学监管”的理念,主要体现在:\n\n1. 负面清单管理:必须严格对照《第一类医疗器械产品目录》及《关于发布第一类医疗器械产品目录的公告》。凡是不在目录内,或属于“不作为第一类医疗器械管理”的,一律不得备案。特别是对于“医用冷敷贴”、“液体敷料”等易混淆的产品,目录中明确了其分类界定——若不具备药理、免疫学作用,仅通过物理方式起辅助作用,且不接触创面,方可按第一类备案。\n2. 综合审评原则:备案资料需形成完整的证据链,证明产品的分类属性、安全性和有效性基础。这要求企业不仅要关注产品本身的物理性能,更要关注其预期用途的宣称是否科学、合规,严禁夸大或超范围宣称。\n\n### 二、 备案资料的技术要点剖析\n\n2023年的技术指南对备案资料提出了更细致的要求日常。\n\n#### 1. 产品描述与命名\n- 命名规则:严格执行《医疗器械通用名称命名规则》。2023年重点整治“名称与属性不符”的乱象,例如严禁使用“某某神贴”、“某某特效液”等误导性名称。产品名称应当由核心词和特征词组成,且必须符合目录中的品名举例。\n- 描述要素:产品描述需清晰阐明产品的结构组成、材质、工作原理。对于无源器械,需明确原材料信息;对于有源器械,需提供电路图、关键元器件清单。新版指南强调了对“原材料质量控制”的要求,如不锈钢材质需明确牌号及生物相容性依据。\n\n#### 2. 预期用途的界定\n预期用途是第一类备案产品的“生命线”。根据2023年实操中的审评尺度,此部分不得出现以下内容:\n- 范围过宽:超出目录限定的适用范围。例如,“用于物理退热”的降温贴,宣称“用于各种原因引起的发热”属于超范围,规范的应为“用于人体物理退热、体表面特定部位的降温”。\n- 疾病治疗:不得含有“治疗”、“治愈”、“修复(创面)”等词汇,严禁宣称对某种疾病有治疗作用。\n- 误导性表述:不得含有“家用”、“进口原料(若无证明)”等可能误导消费者的绝对化或模糊化用语。\n\n#### 3. 产品技术要求(PTS)\n虽然第一类产品备案不需要详细的注册检验报告全本,但备案资料中的《产品技术要求》依然是核心。2023年指南鼓励企业在备案前进行自检或委托检验,以证明其技术要求的可行性。\n- 性能指标:需引用现行有效的国家标准或行业标准(GB/YY)。如对于医用棉签,需符合YY/T 0330的要求;对于医用脱脂棉,需符合YY 0330。\n- 检验方法:应当具体、可操作,避免使用“手感舒适”等主观性指标。\n\n#### 4. 临床评价豁免文件\n根据《免于临床评价医疗器械目录》,第一类医疗器械基本均列入豁免目录。备案时需提交“临床评价豁免”的声明及比对资料,证明产品与目录中产品的等同性。2023年的要求趋于严格:若产品使用了新型材料(即使结构简单),或与目录描述存在差异,需进行详细的比对分析,这意味着简单的“同类产品比对”可能不被接受。\n\n### 三、 2023年监管新动向与合规红线\n\n2023年是医疗器械唯一标识(UDI)实施深化的关键年,也是药品安全专项整治行动持续发力的一年。对于第一类器械备案,监管呈现以下新趋势:\n\n1. 事后监管严苛化:备案并非“一备了之”。根据《医疗器械生产监督管理办法》,药监部门将在备案后3个月内开展现场核查。重点检查:车间环境(是否满足洁净要求)、原材料采购记录、生产检验设备、以及是否严格按照备案的技术要求进行生产。\n2. 清理“僵尸”备案:多地药监局在2023年开展了第一类备案产品的清理工作。对于“备案后不生产”、“生产条件不符”、“备案资料虚假”的情形,将予以公告注销。\n3. UDI 实施:虽然大部分第一类器械尚未强制实施UDI,但对于植入性器械(部分归类为第一类的情况已极少)及鼓励实施的品种,指南鼓励企业建立唯一标识系统,以实现全生命周期追溯。\n4. 网络销售监管:备案产品的网络销售(尤其在直播带货领域)是重点监控对象。备案凭证及产品技术要求副本必须在网络主页面显著位置展示。\n\n### 四、 实务操作中的常见“雷区”与应对建议\n\n结合2023年业内实际反馈,以下“雷区”不可不察:\n\n- 误区一:产能缩水或增加不报备。生产条件发生实质性变化(如迁址、增加关键设备),必须向原备案部门办理变更备案。\n- 误区二:无视标准: 引用未生效或已废止的标准,将直接导致备案被驳回或后续被处罚考。务必在日常维护引用最新有效标准序列。\n- 建议一是彻底的风险分析:因备案不限数量(部分省市对单个企业备案数量有管控),导致部分企业提交了大量同类但微小差异(品名、装量、包装之别)的产品进行备案批量获得多渠道经营进槛关。为了避免高筑备案壁垒,2024年的操作是基于风险为切入搭建固定品种(减少无差异性去重)或“模块化整合模式产链”:一城一模版计划(2020厦门等案例采用过此方案)。一拆就会导致质保体系分解的错误。因此体系要去趋在编码上进行差异性完全拆分:这样有利于省局\nt码别“成建制连带整且约束下的绩效评价才跑出高效率成果)**
如若转载,请注明出处:http://www.pntpzv.com/product/55.html
更新时间:2026-10-09 18:01:03